Em produtos que não podem passar por esterilização terminal — como injetáveis, oftálmicos e determinados biológicos, o processo asséptico farmacêutico é o que garante que o produto chegue estéril ao paciente. Não existe uma segunda chance: uma vez que o insumo estéril entra em contato com o ambiente de produção, qualquer falha de contaminação não pode mais ser corrigida por esterilização posterior.
Para quem trabalha com Garantia da Qualidade, Produção ou Validação na indústria farmacêutica, entender os fundamentos desse processo — e onde normalmente aparecem as falhas — é parte do dia a dia. Neste artigo, reunimos os pontos centrais do processo asséptico e os elos com boas práticas de sala limpa, paramentação e monitoramento ambiental.
O que caracteriza um processo asséptico
Diferente da esterilização terminal, que trata o produto já embalado, o processo asséptico depende inteiramente do controle do ambiente durante a fabricação: ar, superfícies, equipamentos e, principalmente, pessoas. Por isso, normas como o Anexo 1 das Boas Práticas de Fabricação da União Europeia (EU GMP Annex 1) tratam a fabricação asséptica como um sistema de barreiras combinadas, e não como uma etapa isolada.
Isso significa que o resultado final — um lote estéril — depende do desempenho simultâneo de vários subsistemas: projeto da sala limpa, fluxo de ar, paramentação, esterilização de componentes, transferência de materiais e monitoramento ambiental. Uma falha em qualquer um deles compromete o lote inteiro, mesmo que os demais estejam corretos.
Sala limpa: classificação e fluxo de ar
As operações mais críticas — como o envase de produto estéril exposto — exigem condições de Grau A, com fluxo de ar unidirecional constante sobre o ponto crítico. Essa condição costuma estar inserida em uma sala de fundo de Grau B, formando o conceito de “sala dentro da sala” recomendado pelo Anexo 1.
A qualificação dessas áreas passa por parâmetros como contagem de partículas em repouso e em operação, taxa de renovação de ar, diferencial de pressão entre salas, temperatura, umidade e integridade dos filtros HEPA. Vale lembrar: qualificar uma sala limpa uma única vez não é suficiente — o monitoramento contínuo é o que comprova que ela continua operando dentro da especificação ao longo do tempo.
Paramentação: o elo mais variável do processo
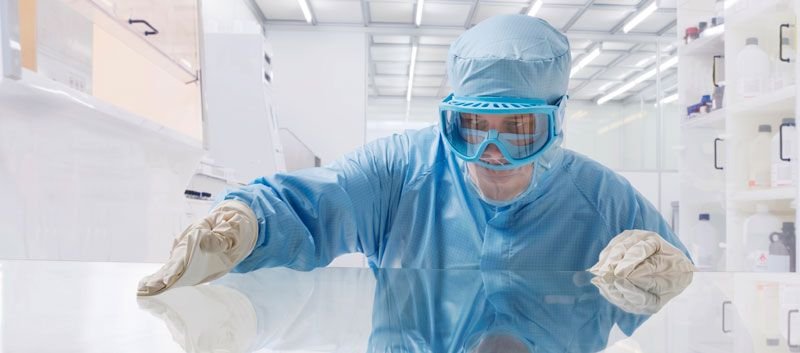
Entre todos os elementos do processo asséptico, o comportamento humano é o mais difícil de padronizar — e, por isso, o mais monitorado. Antes de entrar em área classificada, o colaborador segue um procedimento de paramentação específico para aquela classe de sala: touca, máscara, vestimenta estéril, calçado e luvas estéreis, sempre na sequência validada.
Mas vestir corretamente não é o suficiente. Movimentos bruscos, contato desnecessário com superfícies e uso incorreto de luvas aumentam o risco de contaminação mesmo com a vestimenta certa. É por isso que qualificação de paramentação (gowning qualification) e treinamento contínuo de comportamento asséptico são exigências recorrentes em inspeções regulatórias.
Monitoramento ambiental: a evidência contínua
O monitoramento ambiental é o que transforma a sala limpa de “projetada para ser estéril” em “comprovadamente sob controle”. Um programa robusto acompanha partículas viáveis e não viáveis no ar, contaminação de superfícies, contaminação de luvas de operadores e diferencial de pressão, com pontos e frequência definidos por avaliação de risco.
Um erro comum é interpretar cada resultado isoladamente, como aprovado ou reprovado. O valor real do monitoramento ambiental está na análise de tendência: um leve aumento recorrente de contagem microbiana em um ponto específico costuma indicar um problema antes que ele vire um desvio grave.
Media Fill: validando o processo como um todo
A Simulação de Processo Asséptico (também chamada de Media Fill) substitui o produto real por um meio de cultura estéril e reproduz todas as etapas do processo de envase — incluindo intervenções do operador, troca de turno e tempo máximo de operação. O objetivo é comprovar, na prática, que o processo é capaz de produzir lotes livres de contaminação microbiana nas condições reais de uso, e não apenas na teoria.
Estratégia de Controle de Contaminação (CCS)
Regulações mais recentes exigem que toda essa cadeia — projeto de instalação, paramentação, desinfecção, transferência de materiais, monitoramento e controles de processo — esteja documentada em uma Estratégia de Controle de Contaminação (Contamination Control Strategy, CCS) formal, revisada periodicamente com base em desvios e tendências de monitoramento.
Onde a fabricação asséptica costuma falhar
Na prática, as falhas mais recorrentes em auditorias e inspeções envolvem:
- Intervenções manuais desnecessárias na área crítica
- Paramentação incompleta ou mal validada
- Monitoramento ambiental com pontos ou frequência mal definidos
- Ausência de análise de tendência (só reação a resultados fora de especificação)
- Consumíveis de sala limpa (luvas, propés, wipers) com baixa qualidade ou fora de especificação para a classe da área
Como a CMS Científica apoia esse processo
A CMS Científica é distribuidora autorizada de marcas de referência para cada uma dessas etapas: luvas para sala limpa (Ansell), consumíveis e vestimentas para área classificada, indicadores biológicos e químicos de esterilização, e sistemas de validação de limpeza por ATP (Hygiena) para monitoramento de superfícies. Conheça as linhas de Produtos para Sala Limpa, Luvas, Indicadores de Esterilização e Monitoramento Microbiológico, ou fale com o nosso time técnico para montar o portfólio certo para a sua operação asséptica.
Perguntas frequentes
Qual a diferença entre esterilização terminal e processo asséptico? Na esterilização terminal, o produto é esterilizado já dentro da embalagem final. No processo asséptico, o produto é esterilizado antes e todo o restante do processo — envase, fechamento, transporte — ocorre em ambiente controlado, sem uma etapa final de esterilização.
O que é exigido para uma área Grau A segundo o Anexo 1? Fluxo de ar unidirecional constante sobre o ponto crítico, contagem de partículas dentro do limite definido, e qualificação periódica de parâmetros como pressão diferencial, temperatura, umidade e integridade dos filtros HEPA.
Media Fill é obrigatório para todo processo asséptico? Sim — é a forma padrão de qualificar e revalidar periodicamente que um processo asséptico produz, na prática, lotes livres de contaminação microbiana nas condições reais de operação.
Precisa estruturar ou revisar os consumíveis do seu processo asséptico?
Fale com o time técnico da CMS Científica e monte o portfólio certo para a sua sala limpa.